
用 Google Antigravity 打造智能体化学信息学:一小时内完成药物分子设计
设计新药需要从图表、数据图和文献中整理海量复杂数据,训练预测模型,并提出候选分子以供合成——通常仅一次迭代就需要耗费数天时间。
在这里,我们展示了配备新推出的化学信息学技能的 Google Antigravity 如何加速药物研发流程。通过实际肺癌治疗案例,该智能体在短短一小时内搜索数千种化合物,执行匹配分子对分析,并提出具有合成路径的新型刚性大环分子。
化学是科学领域最丰富的公开记录之一——涵盖了数百万个存在于期刊文章和供应商目录中的分子结构。它提供了一个通用表征体系,将物理、数学与生命及环境科学联系在一起。分子及其转化过程无处不在,塑造着我们的日常世界。
尽管化学信息学已取得数十年的进展,但化学家仍花费大量时间处理数据,这一过程因分子存在多种表征方式而变得复杂:从文本描述到图像或数据结构。同一分子在论文中可能显示为 IUPAC 名称,在专利中可能为 Markush 结构式,在目录中则是结构数据文件(SDF)。高级化学信息系统必须能够整合这些来源,并应对其中产生的各类错误。这项任务不容有失——只需改变一个原子或化学键,描述的就成了完全不同的化合物,从而使原本有前景的抑制剂或催化剂失去活性。
为了让科学家专注于提出假设而非处理数据,我们为 Google Antigravity 打造了一整套化学信息学技能,将界面转变为一个协作科学工作台,既可供计算化学家使用,也可供实验化学家使用,并能全面访问本地工具。
这些技能还形成了一种分工机制:底层语言模型负责工作流编排、数据库导航和科学推理,而确定性的化学工具则执行分子计算。这些技能以 RDKit 为基础——这是一个开源化学信息学基础工具包,由全球贡献者社区开发了二十多年——并结合了来自 ChEMBL 和 PubChem 的精选数据资源接口,将领域最佳实践直接融入 agent 的工作流程中。
让柔性分子变刚
在本技术演示中,我们重点介绍一种经典的药物化学技术,用于提升药物效力:刚性化。
药物分子结构可能很复杂,往往通过可旋转键连接多个子结构。这些化学键让分子能扭转成多种三维构象,在溶液中显得很“柔软”。但要与靶点结合,柔性分子必须锁定为唯一的活性构象。失去这种运动自由度会带来熵罚,削弱结合亲和力、降低药效。
为解决这个问题,药物化学家通常通过添加新化学键来使分子刚性化。由单根可旋转键连接的两个子结构可以扭转出大量构象,但如果再加一根化学键把它们连在一起,就能大幅限制它们在三维空间中的运动。只要把新化学键放在合适的位置,化学家就能把分子锁定为结合靶点所需的精确构象。这种策略常被称为“提前支付熵成本”,能显著提升药效。
这里我们以一个著名的刚性化成功案例为例。药物 crizotinib 是第一代小分子酪氨酸激酶抑制剂(TKI),用于治疗某些类型的非小细胞肺癌。crizotinib 有五根主要的可旋转键,而 lorlatinib 是结构与它相似的第三代小分子 TKI,其末端经过了环化处理,将有效可旋转键数量降为零,从而带来了药效提升等多种效果。
协同智能
我们让 agent 检索相关药物及其类似物的文献资料。借助 Antigravity 中的 Cheminformatics 技能,agent 能够提取这些文献中的分子,将其与文中报道的数据进行关联,并为后续分析做好准备。
在几分钟内,agent 便检索到数千个化合物,过滤掉无关分子(如缓冲液和溶剂),并在报告中记录了数据来源。报告还对检索到的化合物集合进行了初步分析,例如指出大多数大环化合物具有较好的血脑屏障穿透性,而这一点至关重要,因为肺癌靶点常发生脑转移。

为了进行更深入探索,agent 启动了一个交互式查看器,展示经过筛选的化合物及其相关数据,并支持自定义散点图。例如,绘制效力与可旋转键数量的关系图(按是否含大环着色),可以直观发现 lorlatinib 等大环化合物往往具有更少的可旋转键和更高的效力。最终,我们设计这些技能不仅是为了拓展 agent 的化学分析能力,更是为了实现用户与 agent 的无缝协作。
在交互式查看器中,科学家可以浏览文献中检索到的所有化合物,点击单个分子查看其元数据,并对数据集进行各种关系绘图。例如,将细胞活性与可旋转键数量作图并按大环状态着色后,可以清楚地看到活性最高的化合物刚性也最强。
下载并整理好所有数据后,agent 就能进行更高级的分析,为计算化学家的工作提供支持。下一步,我们将进行匹配分子对分析(matched molecular pair analysis),这是药物化学中常用的一种技术:通过比较仅在某处存在差异的分子对,来分离分子微小离散变化所带来的影响。这个分析也是 agent 自己主动提出的,因为预计该数据集中包含许多有价值的分子对。我们还会让 agent 利用它的分子机器学习能力构建预测模型。
匹配分子对分析(MMPA)比较了大量仅在是否成环上有差异的分子对。结果显示,环化会减少可旋转键的数量,同时通常能提高活性,这与预期一致。agent 还使用不同的特征集和模型架构构建了大量活性预测模型,并在保留数据集上进行了验证。技能(skills)为 agent 提供了如何最优构建分子机器学习模型的指导——例如,在有时间信息可用时,agent 通常会采用按时间顺序划分数据集的方式,用较老的化合物训练来预测较新的化合物;在无法这样划分时,则退回到按骨架划分,以更好地评估模型的泛化能力。
Agent 在四项不同的实验读出指标上,用不同的特征集对多种机器学习架构进行基准测试,并采用 scaffold split 以更好地评估模型在分布外数据上的表现。结合统计结果和可视化输出,科学家可以评估模型性能,然后与 Agent 迭代改进。
最后,我们让 Agent 根据学到的规律设计新的、更优的大环化合物,它推荐了多个涉及不同化合物的反应和合成路线。这些化合物可以进一步用于 AlphaFold 分析或分子动力学模拟等基于物理的方法。
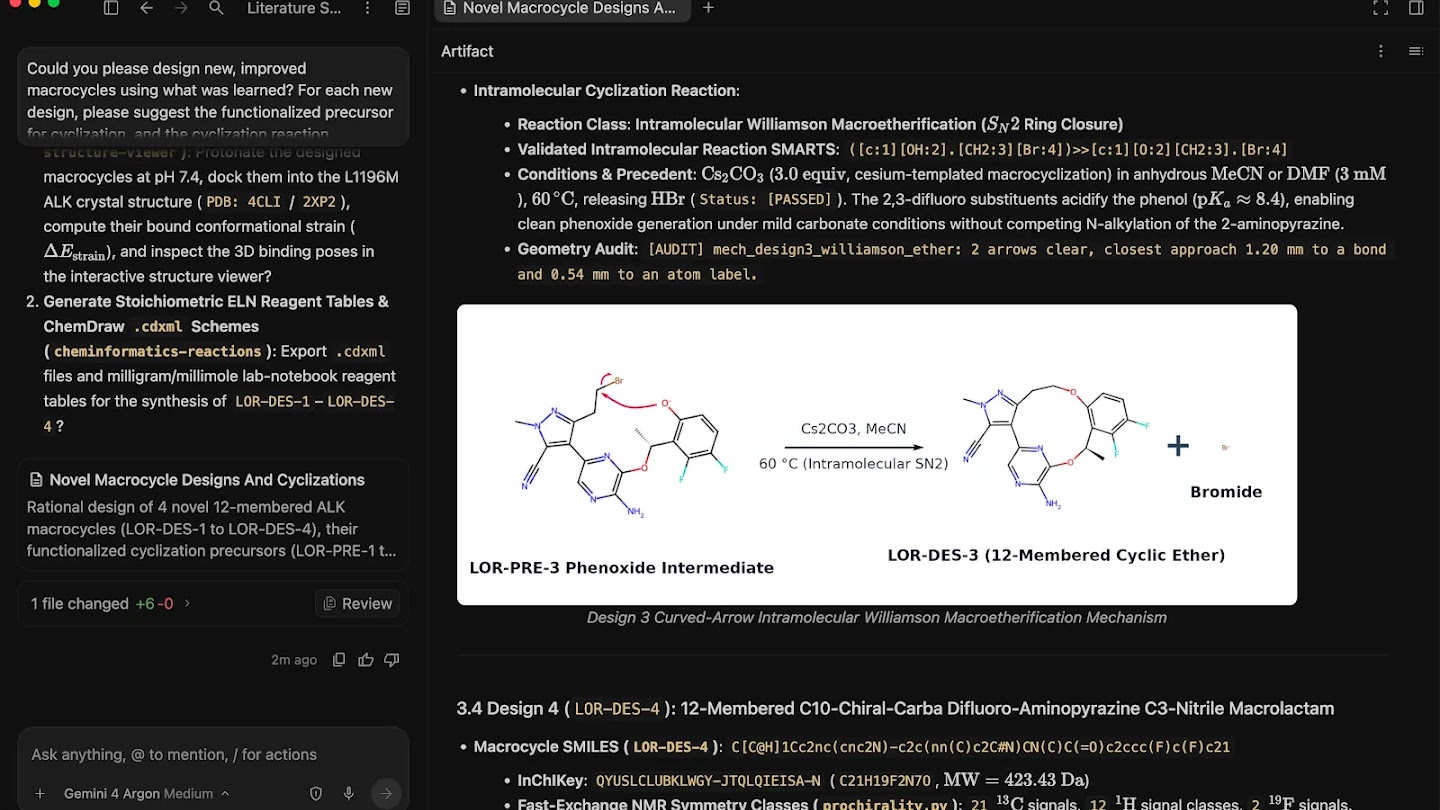
agent 在提出新合成方案时能够进行化学推理。这里它提出了一个环化反应,并向科学家展示电子推动图来说明反应机理。
 这项 Skill 为 agent 提供了操作和验证反应、生成弯箭头电子推动图,以及从公开数据库检索相似反应所需的工具。agent 结合自身知识和之前开发的 MMPA 与活性预测模型,生成了一些有意思的设计,解释了其药物化学原理,并提出了与文献记载一致的潜在合成路线。它还用上一轮训练的模型来预测每个设计的活性。
分析完成后,结果可以导出为多种格式,方便导入各类行业标准的化学软件包。
同时,了解这些工具的局限性也很重要。稀疏数据、实验室间的检测噪声以及狭窄的动态范围,都会限制哪怕最强大模型的预测精度;计算设计是可检验的假设,而不是成品药物。借助 Antigravity 的 Cheminformatics Skills,药物研发科学家可以更快地生成依据更充分的设计假设,但每个设计仍必须通过合成和实验验证。
研究人员做出重要科学决策的速度正在不断加快。就在不久之前,本文展示的这套工作流程还需要耗费数天时间,并且要求使用者具备深厚的计算专业能力。而将 Antigravity 作为科学工作台,无论是计算化学家还是实验化学家都能加速自己的工作流程,把精力集中在真正重要的问题上。
致谢
化学信息学技能现已在 Google Antigravity 上线。下载 Antigravity 应用并安装 Science 插件,即可开始使用这些技能。你可以在这里查看科学领域的使用案例。
企业用户现在也可以通过选择"Use Business Account"并使用 Google Cloud 凭据登录应用,立即开始在 Antigravity 上使用化学信息学功能。
为进一步加快科研步伐,我们将向 10,000 名科学家免费提供为期 6 个月的 Google Antigravity 最高用量档位(分批陆续开通),具体取决于资格、容量与遴选情况。申请通道现已开放。
感谢以下团队成员的贡献:Filip Radlinski、Artem Sobolev、Victoria Johnston、Hannah Kiely-Collins、Zachary Wu、Jue Wang、Jack Dunger、Adriana Fernandez Lara、Ngân Vũ、Doug Fritz、Yunhan Xu、Sebastian Nowozin、Pushmeet Kohli。
申请 Google Antigravity 最高用量档位 探索 Google Antigravity 上的科学应用